Rekombinasi DNA dan
Perbaikan DNA
Bramadi Arya, S.Si., M.Biotech
Biologi Molekuler II · Pertemuan 5
Program Studi S1 Ilmu Biomedis
Universitas Syedza Saintika
Sasaran pertemuan
Pertemuan 5 · Rekombinasi homolog dan non-homolog, jalur perbaikan DNA, dan implikasinya pada penyakit
Sub-CPMK 5: menjelaskan mekanisme rekombinasi DNA (homolog dan non-homolog).
Sub-CPMK 6: menjelaskan mekanisme perbaikan DNA (NER, BER, MMR) dan implikasinya pada penyakit.
Alur pertemuan
- Skala kerusakan DNA dan mengapa ada banyak jalur
- Respons kerusakan DNA: sensor, transduser, efektor
- Perbaikan putus untai ganda: HR dan NHEJ
- Apa yang menentukan pilihan jalur
- BER, NER, dan MMR langkah demi langkah
- Penyakit akibat cacat perbaikan
- Dari kelemahan menjadi terapi: inhibitor PARP dan imunoterapi
Satu angka untuk membuka
Tiap sel manusia mengalami puluhan ribu lesi DNA per hari. Sebagian besar spontan, bukan karena paparan luar.
- Depurinasi spontan: puluhan ribu basa purin lepas per sel per hari
- Deaminasi sitosin: menghasilkan urasil, ratusan kejadian per hari
- Oksidasi: radikal bebas dari metabolisme sendiri menghasilkan 8-oksoguanin
- Putus untai ganda: jauh lebih jarang, sekitar puluhan per siklus sel, tetapi paling berbahaya
Yang menakjubkan bukan bahwa mutasi terjadi, melainkan bahwa mutasi begitu jarang lolos. Itu kerja jalur perbaikan.
Sumber kerusakan dan jenis lesinya
| Sumber | Lesi khas | Jalur utama |
|---|---|---|
| Hidrolisis spontan | Depurinasi, deaminasi | BER |
| Oksidasi (ROS) | 8-oksoguanin, untai tunggal putus | BER |
| Radiasi UV | Dimer pirimidin, fotoproduk | NER |
| Zat kimia besar | Aduk yang membengkokkan heliks | NER |
| Kesalahan replikasi | Salah pasang basa, indel kecil | MMR |
| Radiasi pengion, inhibitor topoisomerase | Putus untai ganda | HR, NHEJ |
| Agen pengait silang | Ikatan antar untai | HR, jalur khusus |
Jalur perbaikan bukan pilihan gaya: jenis lesi menentukan mesin mana yang dipakai.
Figur: ragam kerusakan dan jalur perbaikannya
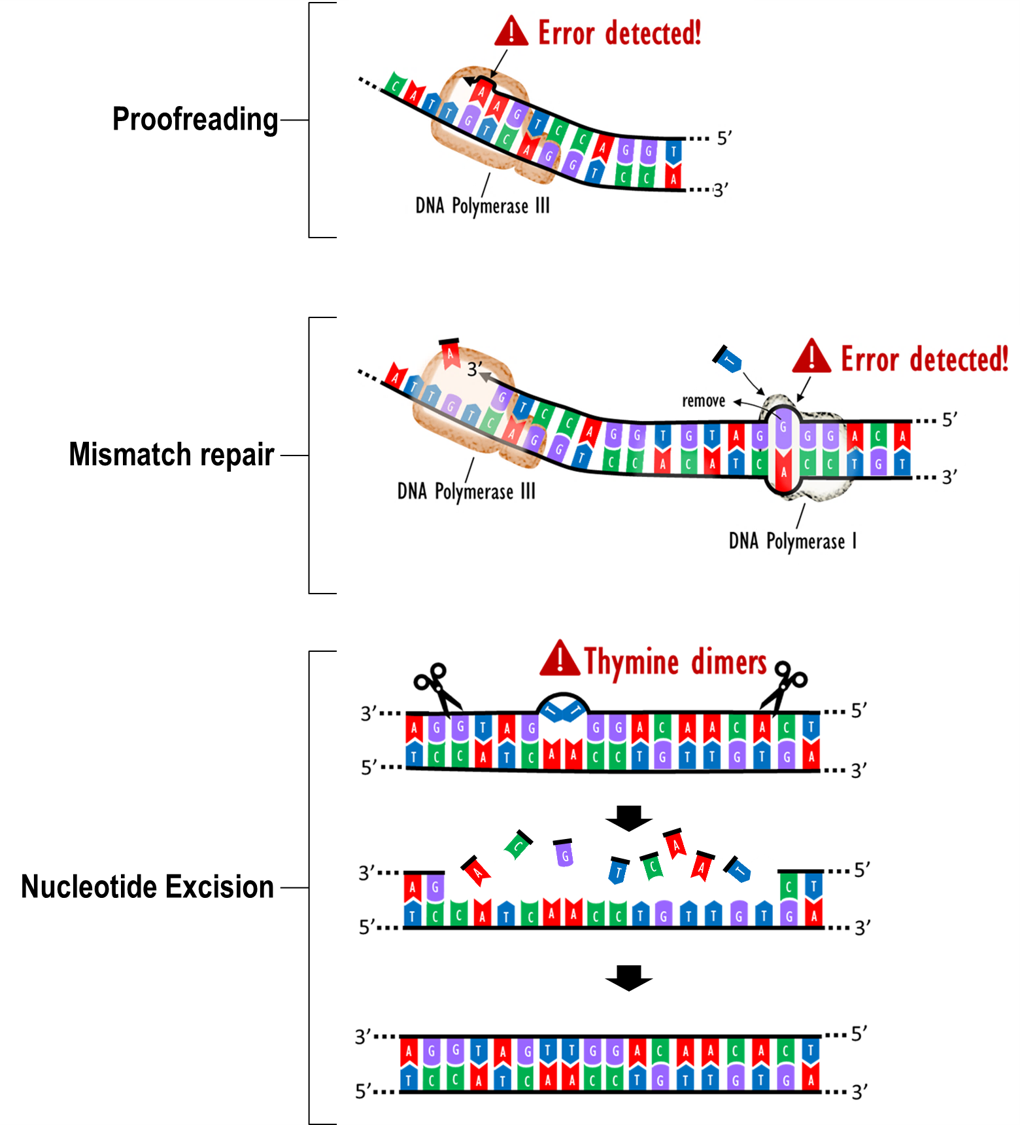
Ikhtisar jenis kerusakan DNA dan jalur perbaikan yang menanganinya. Sumber: Wikimedia Commons.
Respons kerusakan DNA: tiga lapis
Sebelum perbaikan berjalan, sel harus mendeteksi dan mengumumkan kerusakan:
- Sensor: kompleks MRN (MRE11, RAD50, NBS1) mengenali ujung DNA yang putus; RPA mengenali untai tunggal
- Transduser: kinase ATM diaktifkan oleh putus untai ganda, ATR oleh stres replikasi. Keduanya memfosforilasi ratusan substrat
- Efektor: CHK1 dan CHK2 menghentikan siklus sel, p53 memutuskan apakah sel diperbaiki atau diarahkan ke apoptosis
Inilah titik sambung ke Pertemuan 11: p53 berada di ujung jalur ini, dan itu menjelaskan kenapa mutasinya begitu merusak.
Penanda awal yang dipakai di laboratorium
- ATM memfosforilasi histon H2AX pada serin 139, menghasilkan gamma-H2AX
- Penanda ini menyebar sampai ribuan pasang basa di sekitar lokasi putus, membentuk fokus yang terlihat dengan mikroskop imunofluoresensi
- Karena itu fokus gamma-H2AX menjadi penanda praktis untuk menghitung jumlah putus untai ganda di sel
Berguna untuk menilai efek radiasi, obat sitotoksik, atau kerja CRISPR (Pertemuan 8).
Dua jalan memperbaiki putus untai ganda
Rekombinasi homolog (HR)
- Memakai kromatid saudara sebagai cetakan
- Akurat, cenderung bebas kesalahan
- Perlu cetakan, jadi hanya aktif pada fase S dan G2
- Lambat, butuh banyak protein
Non-homologous end joining (NHEJ)
- Menyambung langsung kedua ujung
- Tidak butuh cetakan
- Aktif sepanjang siklus sel, termasuk G1
- Cepat, tetapi sering menyisakan insersi atau delesi kecil
Keduanya bukan pengganti satu sama lain: sel memakai keduanya, pada waktu yang berbeda.
Figur: perbandingan jalur perbaikan putus untai ganda
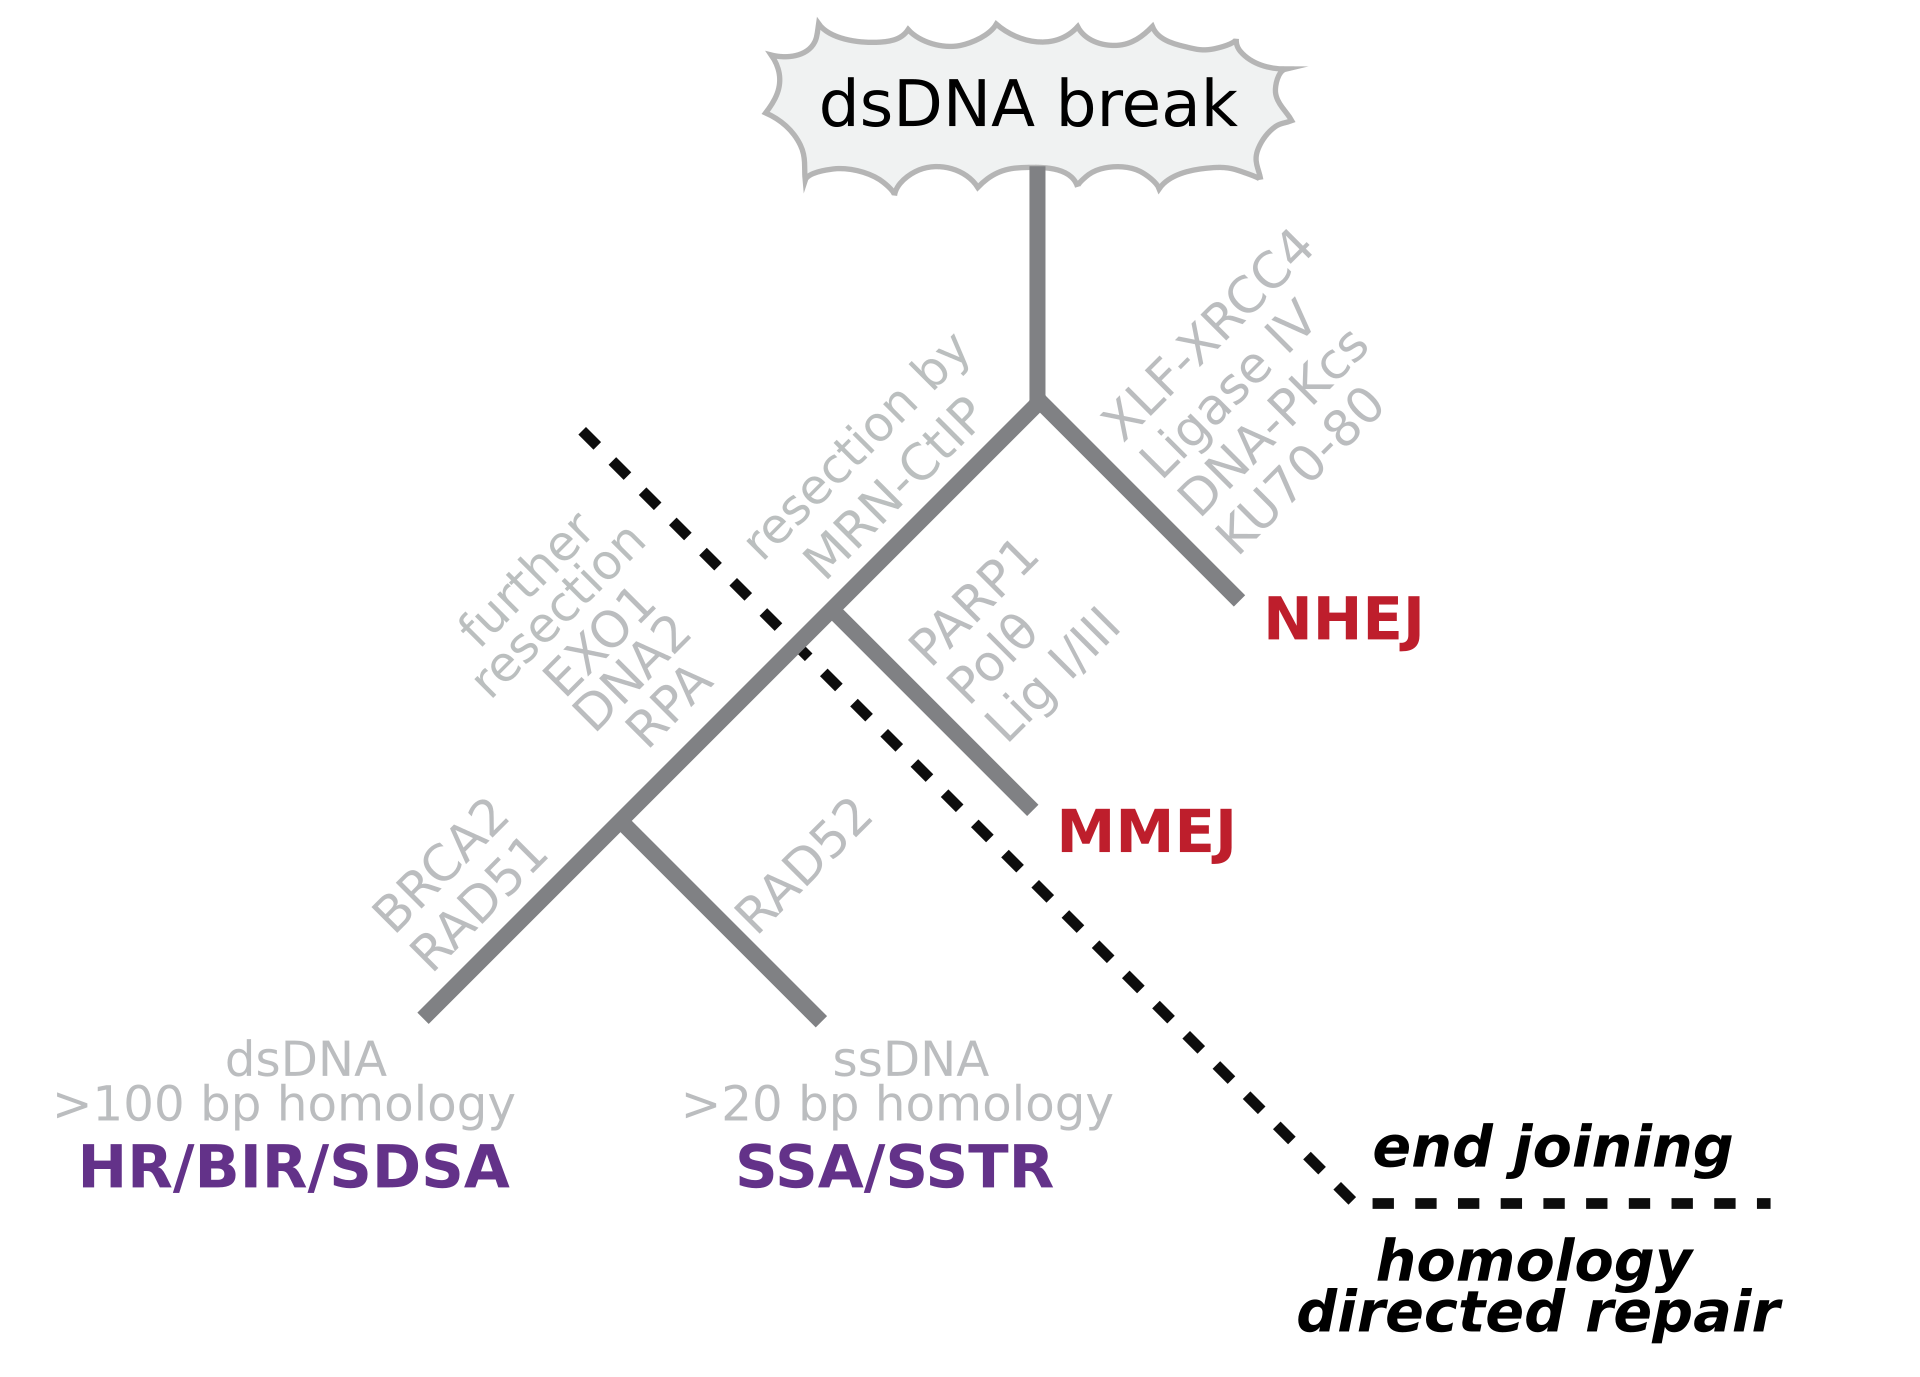
Jalur perbaikan putus untai ganda: penyambungan ujung dan rekombinasi homolog. Sumber: Wikimedia Commons.
NHEJ langkah demi langkah
- Pengenalan: heterodimer Ku70/Ku80 mengikat kedua ujung DNA yang putus dan melindunginya dari degradasi
- Perekrutan kinase: Ku merekrut DNA-PKcs, membentuk DNA-PK yang mengunci kedua ujung agar berdekatan
- Pemrosesan ujung: bila ujungnya tidak rapi, Artemis memangkasnya; polimerase keluarga X (pol mu, pol lambda) menambal celah
- Ligasi: DNA ligase IV bersama XRCC4 dan XLF menyambung ujung
Karena tahap pemrosesan membuang beberapa nukleotida, NHEJ sering meninggalkan indel kecil di titik sambungan. Inilah sumber knockout pada penyuntingan gen.
HR langkah demi langkah
- Reseksi ujung: MRN bersama CtIP memotong satu untai, menghasilkan ujung 3’ untai tunggal yang menjulur
- Pelapisan RPA: untai tunggal dilapisi RPA agar tidak membentuk struktur sekunder
- Pertukaran RPA ke RAD51: BRCA2 bertindak sebagai mediator yang menggantikan RPA dengan RAD51, membentuk filamen nukleoprotein
- Invasi untai: filamen RAD51 mencari sekuens homolog di kromatid saudara dan menyusup, membentuk D-loop
- Sintesis dan resolusi: polimerase menyalin dari cetakan, lalu struktur persilangan (Holliday junction) diselesaikan nuklease
Peran BRCA2 di langkah 3 adalah kunci untuk memahami terapi inhibitor PARP di akhir pertemuan ini.
Apa yang menentukan pilihan jalur
Tiga penentu utama:
- Fase siklus sel: CDK aktif di S dan G2 memfosforilasi CtIP, membuka jalan reseksi dan mengarahkan ke HR
- Persaingan di ujung DNA: 53BP1 bersama RIF1 dan kompleks shieldin melindungi ujung dan menghalangi reseksi, sehingga mendorong NHEJ. BRCA1 menyingkirkan 53BP1 dan mendukung reseksi, sehingga mendorong HR
- Keadaan kromatin di sekitar lokasi putus
Jadi pilihan jalur adalah hasil tarik-menarik BRCA1 lawan 53BP1 pada ujung yang putus, dalam konteks fase siklus sel.
Jalur cadangan yang rawan galat
Bila HR dan NHEJ kanonik gagal, sel memakai jalur cadangan yang lebih berisiko:
- MMEJ (microhomology-mediated end joining, juga disebut TMEJ), bergantung pada polimerase theta. Memakai mikrohomologi beberapa nukleotida, dan hampir selalu meninggalkan delesi
- SSA (single-strand annealing), memakai ulangan yang lebih panjang dan menghapus segmen di antaranya
Keduanya memperbaiki, tetapi dengan harga perubahan sekuens. Polimerase theta kini menjadi target obat yang sedang diteliti pada tumor dengan cacat HR.
BER: memperbaiki satu basa
- Pengenalan dan pemotongan basa: DNA glikosilase spesifik membuang basa yang rusak, meninggalkan situs abasik (AP)
- Pemotongan rangka: APE1 memotong rangka gula fosfat di situs AP
- Pengisian: polimerase beta menambahkan nukleotida yang benar
- Ligasi: ligase III bersama XRCC1 menutup celah
Dua varian: short-patch (satu nukleotida, paling umum) dan long-patch (beberapa nukleotida, melibatkan FEN1 dan PCNA).
Manusia punya sekitar sebelas glikosilase, masing-masing mengenali jenis kerusakan berbeda, misalnya OGG1 untuk 8-oksoguanin dan UNG untuk urasil.
Figur: mekanisme base excision repair
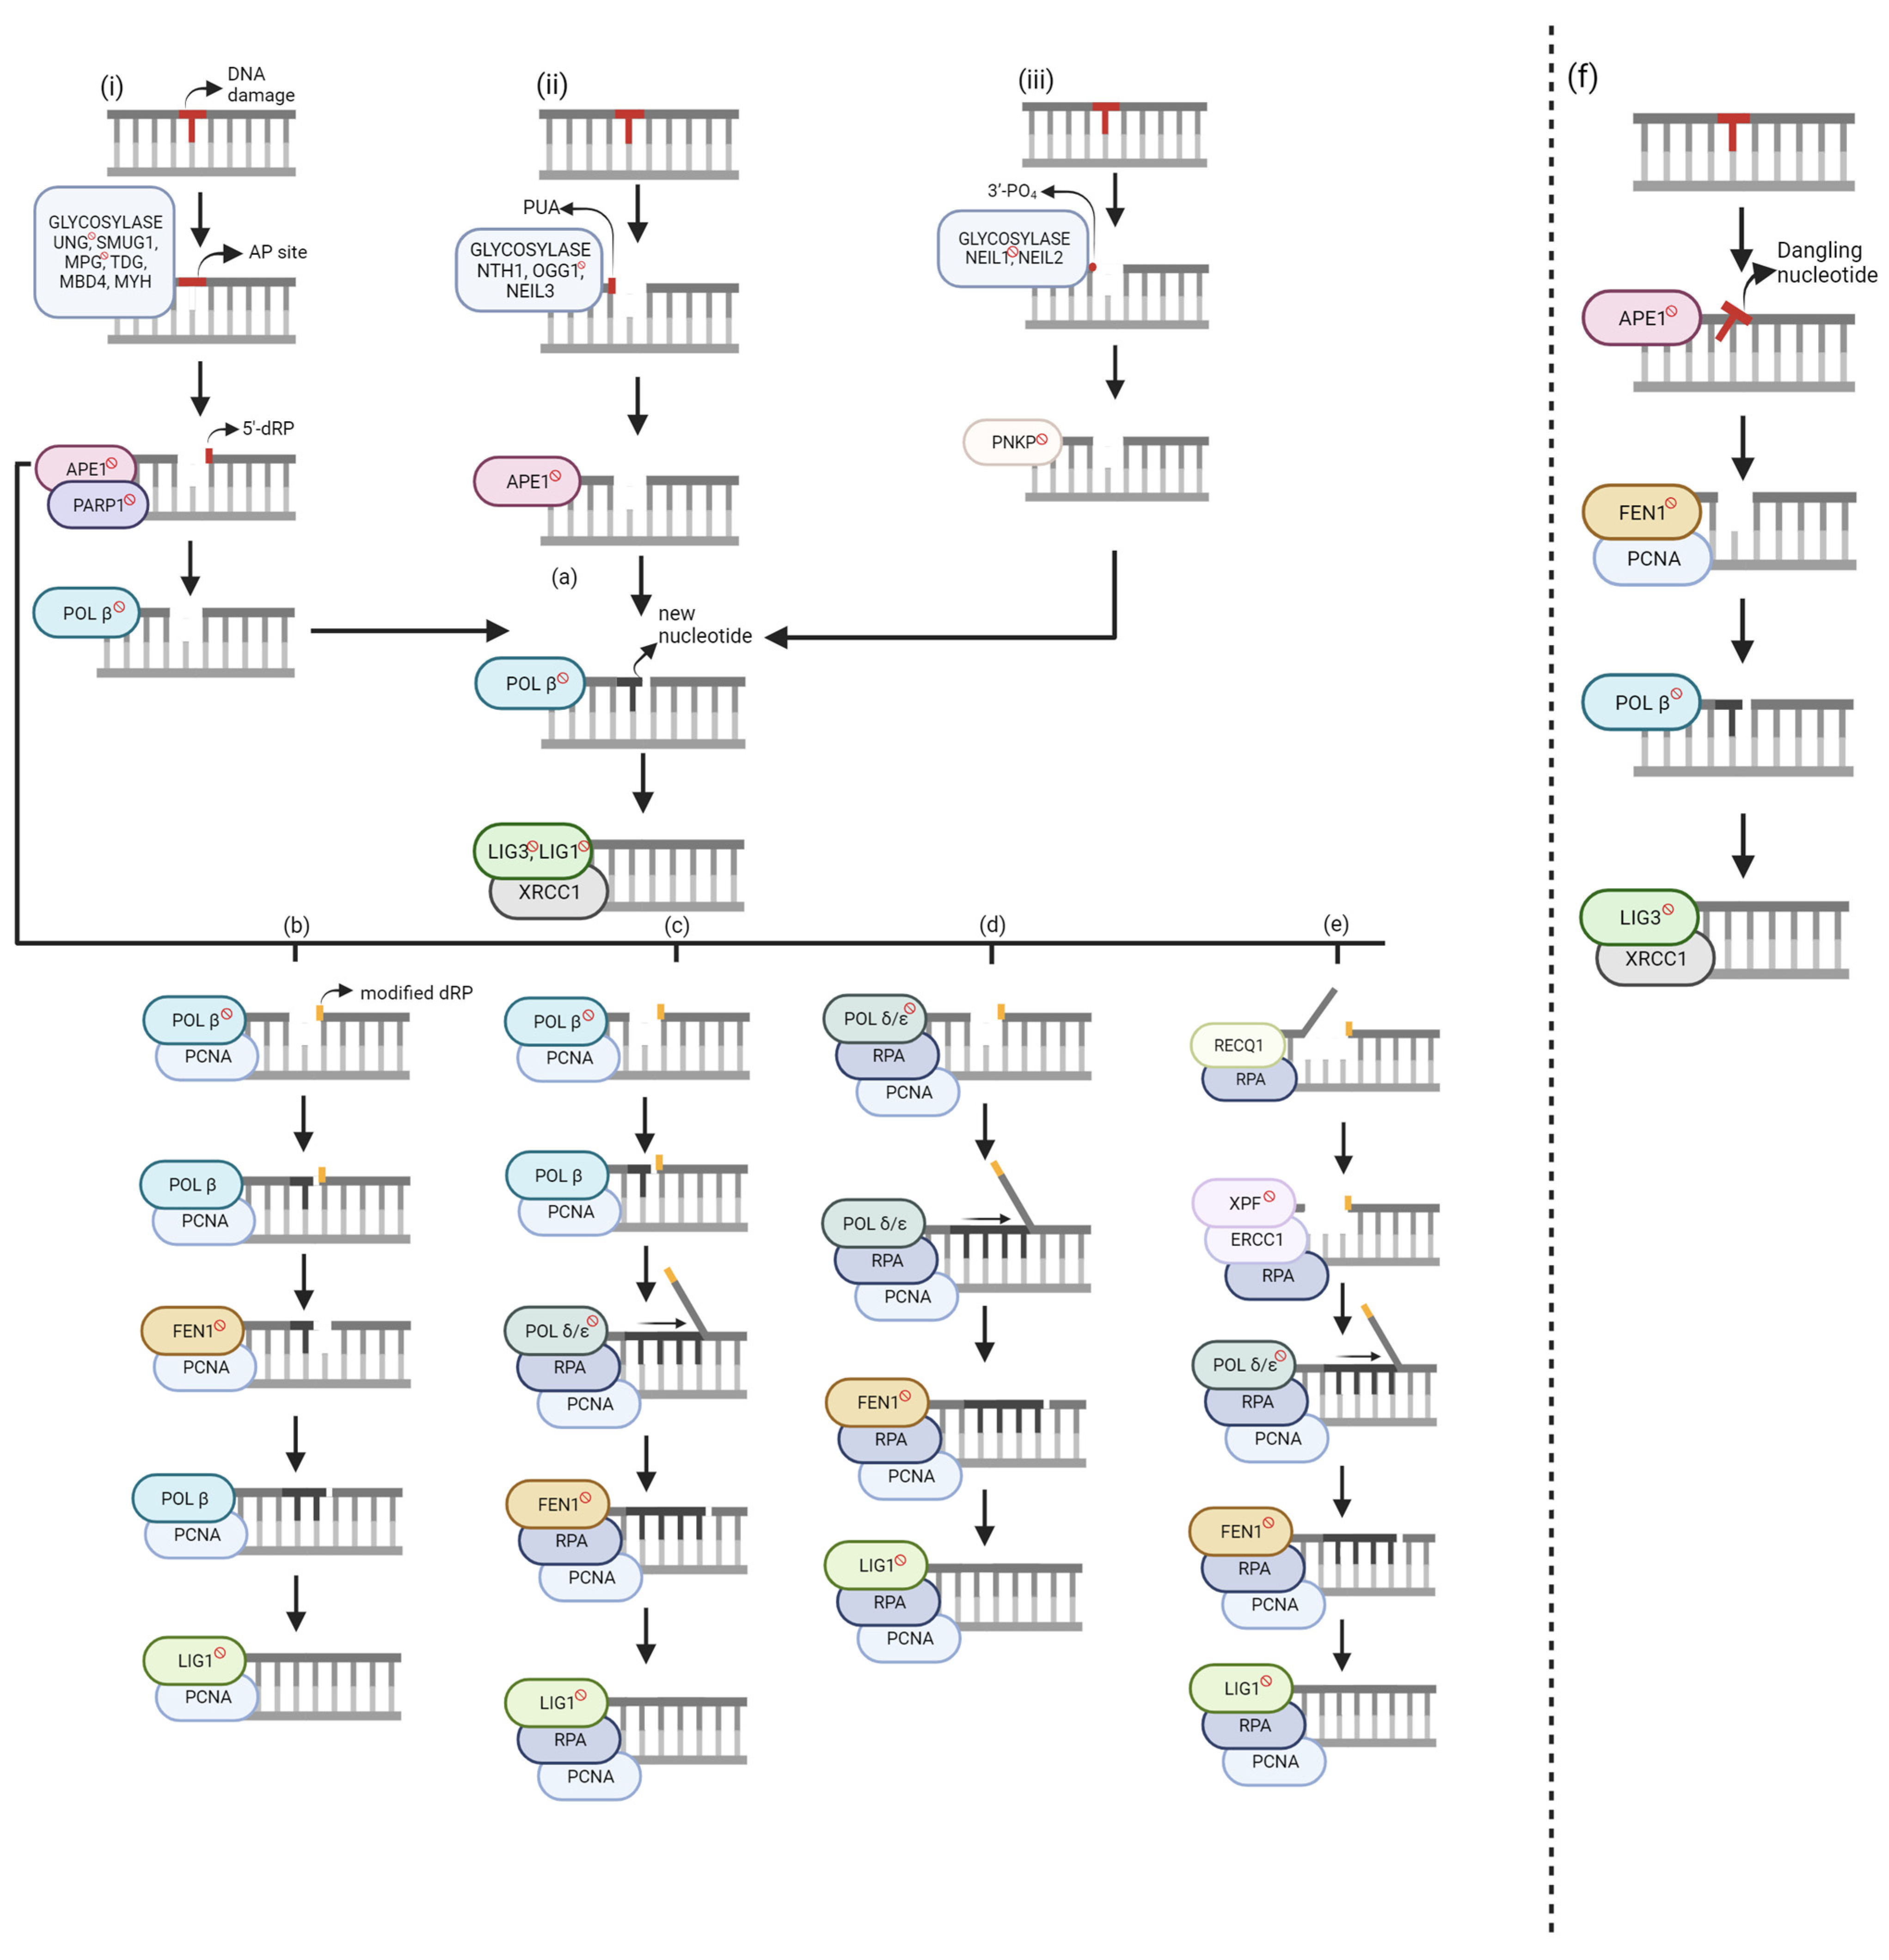
Mekanisme BER: glikosilase, APE1, dan sub-jalur short-patch serta long-patch. Gohil D, Sarker AH, Roy R. (2023) Int J Mol Sci 24:14186, Fig. 2. CC BY 3.0.
BER menyambung ke dua pertemuan lain
- Pertemuan 2: demetilasi aktif memakai BER. TET mengoksidasi 5mC sampai 5fC atau 5caC, lalu TDG (sebuah glikosilase) memotongnya, dan BER memasang sitosin biasa
- Pertemuan 11: OGG1 dan MUTYH menangani kerusakan oksidatif. Mutasi germline MUTYH menyebabkan poliposis adenomatosa terkait MUTYH, dengan risiko kanker kolorektal
Jadi glikosilase bukan hanya pembersih kerusakan, tetapi juga bagian mesin epigenetik.
NER: memotong seruas untai
Menangani lesi besar yang membengkokkan heliks, terutama dimer pirimidin akibat UV.
- Pengenalan: XPC bersama RAD23B memindai genom (jalur global), atau RNA polimerase yang mandek memicu jalur yang terkait transkripsi
- Pembukaan heliks: kompleks TFIIH dengan helikase XPB dan XPD membuka sekitar 25 pasang basa
- Verifikasi: XPA memastikan memang ada lesi, RPA melapisi untai lawan
- Pemotongan ganda: XPF-ERCC1 memotong di sisi 5’, XPG di sisi 3’, melepas fragmen sekitar 24 sampai 32 nukleotida
- Sintesis dan ligasi: polimerase delta atau epsilon menyalin dari untai lawan, lalu ligase menutup
Berbeda dari BER yang membuang satu basa, NER membuang seruas oligonukleotida.
Dua cabang NER
GG-NER (global genome)
Memindai seluruh genom, termasuk untai yang tidak ditranskripsi. Cacatnya menyebabkan xeroderma pigmentosum.
TC-NER (transcription-coupled)
Dipicu oleh RNA polimerase II yang terhenti di lesi. Memakai CSA dan CSB. Cacatnya menyebabkan sindrom Cockayne.
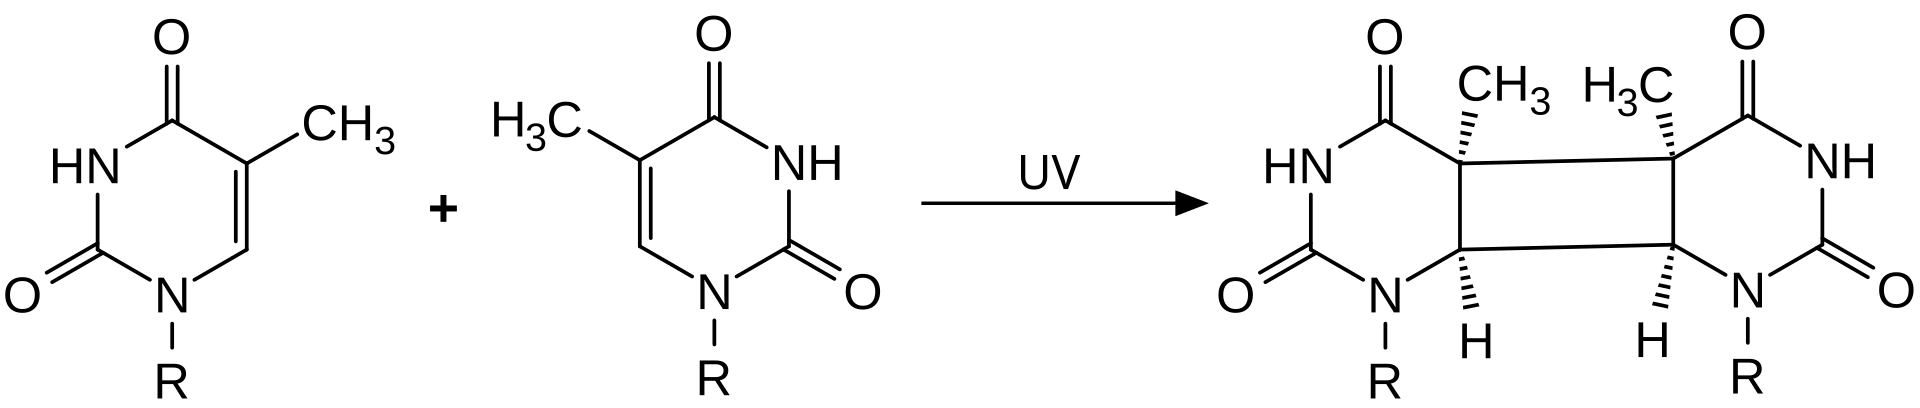
Dimerisasi timin akibat sinar UV, lesi khas yang ditangani NER. Sumber: Wikimedia Commons.
Satu jalur, dua cara mengenali, dan dua penyakit yang sangat berbeda.
MMR: memperbaiki kesalahan replikasi
- Pengenalan: MutS alfa (MSH2 dengan MSH6) mengenali salah pasang basa tunggal dan indel kecil; MutS beta (MSH2 dengan MSH3) lebih menyukai indel yang lebih besar
- Perekrutan: MutL alfa (MLH1 dengan PMS2) direkrut dan mengaktifkan endonuklease
- Penentuan untai baru: PCNA dan celah pada untai yang baru disintesis menandai untai mana yang salah. Ini penting, karena yang harus diperbaiki adalah untai baru, bukan untai induk
- Eksisi dan sintesis ulang: eksonuklease 1 membuang segmen, polimerase delta menyalin ulang dari untai induk, ligase menutup
Tanpa MMR, laju mutasi naik puluhan hingga ratusan kali.
Figur: kompleks protein MMR
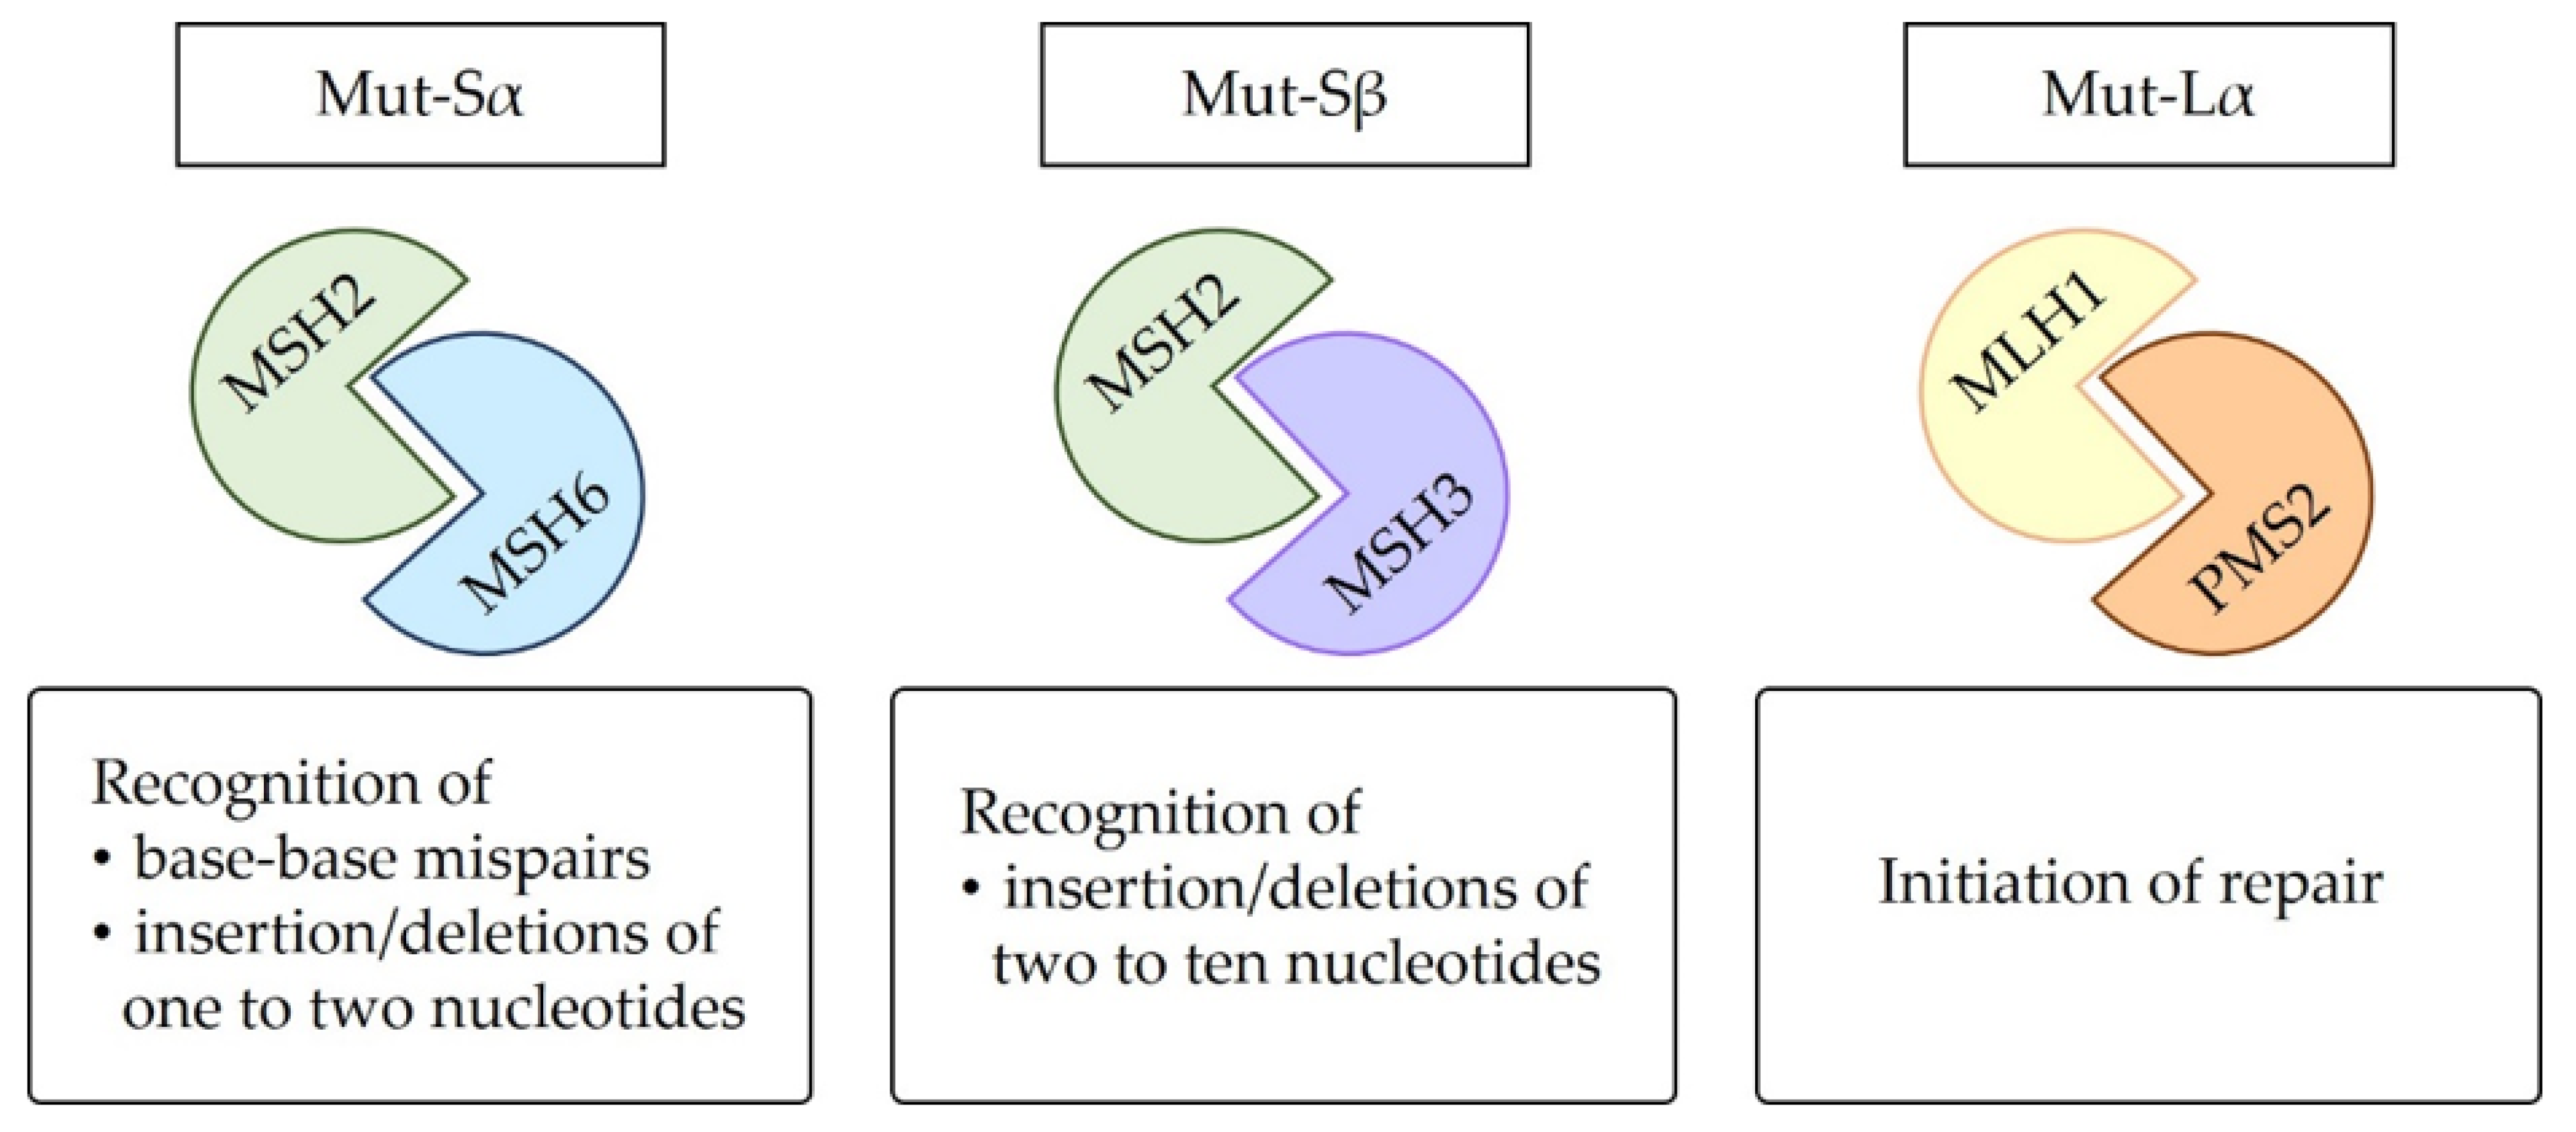
Kompleks protein MMR dan fungsinya. Schoniger S, Ruschoff J. (2022) Encyclopedia 2:1559-1576, Fig. 2. CC BY 3.0.
Mengapa MMR penting bagi mikrosatelit
- Mikrosatelit: ulangan pendek seperti (A)n atau (CA)n yang tersebar di genom
- Polimerase mudah tergelincir di wilayah berulang, menghasilkan indel kecil
- MMR yang utuh memperbaikinya. MMR yang cacat membiarkannya menumpuk
- Hasilnya: panjang mikrosatelit berubah antar sel, keadaan yang disebut instabilitas mikrosatelit (MSI)
Karena itu MSI menjadi penanda praktis untuk mendeteksi cacat MMR di laboratorium, lewat PCR panel mikrosatelit atau imunohistokimia keempat protein MMR.
Penyakit akibat cacat perbaikan
| Penyakit | Jalur yang cacat | Ciri klinis |
|---|---|---|
| Xeroderma pigmentosum | GG-NER | Sangat sensitif UV, kanker kulit pada usia muda |
| Sindrom Cockayne | TC-NER | Gangguan perkembangan dan neurologis, penuaan dini |
| Sindrom Lynch | MMR germline (MLH1, MSH2, MSH6, PMS2) | Kanker kolorektal dan endometrium, MSI tinggi |
| Kanker payudara dan ovarium herediter | HR (BRCA1, BRCA2) | Risiko tinggi, awitan lebih muda |
| Ataksia telangiektasia | ATM | Ataksia, telangiektasia, sensitif radiasi |
| Anemia Fanconi | Perbaikan pengait silang | Gagal sumsum tulang, kelainan bawaan |
Pola umumnya sama: cacat perbaikan menaikkan laju mutasi, dan laju mutasi yang tinggi mempercepat jalan menuju kanker.
Lynch bukan satu-satunya penyebab MSI
Penting dibedakan di praktik diagnostik:
- Sindrom Lynch: mutasi germline pada gen MMR, diwariskan, menyangkut keluarga
- MSI sporadis: pada banyak kasus kanker kolorektal, MMR mati karena hipermetilasi promotor MLH1, bukan karena mutasi. Ini perubahan epigenetik, tidak diwariskan
Keduanya memberi hasil MSI tinggi, tetapi konsekuensi konselingnya sangat berbeda. Pembeda yang sering dipakai: pemeriksaan metilasi MLH1 dan mutasi BRAF V600E.
Kaitkan langsung dengan Pertemuan 2: hipermetilasi promotor dapat mematikan gen perbaikan tanpa mengubah satu basa pun.
Dari kelemahan menjadi terapi: inhibitor PARP
PARP1 mendeteksi putus untai tunggal dan merekrut mesin perbaikannya.
Logikanya bertahap:
- Hambat PARP, maka putus untai tunggal tidak diperbaiki dengan baik
- Saat garpu replikasi melewatinya, lesi itu berubah menjadi putus untai ganda
- Sel normal memperbaikinya dengan HR, jadi tetap hidup
- Sel tumor dengan BRCA1 atau BRCA2 mutan tidak punya HR yang berfungsi, sehingga mati
Inilah synthetic lethality: dua kelemahan yang masing-masing dapat ditoleransi, tetapi fatal bila digabung. Mekanisme tambahan yang kini dianggap penting adalah PARP trapping, yaitu PARP yang terperangkap di DNA dan justru menghalangi replikasi.
Figur: synthetic lethality inhibitor PARP
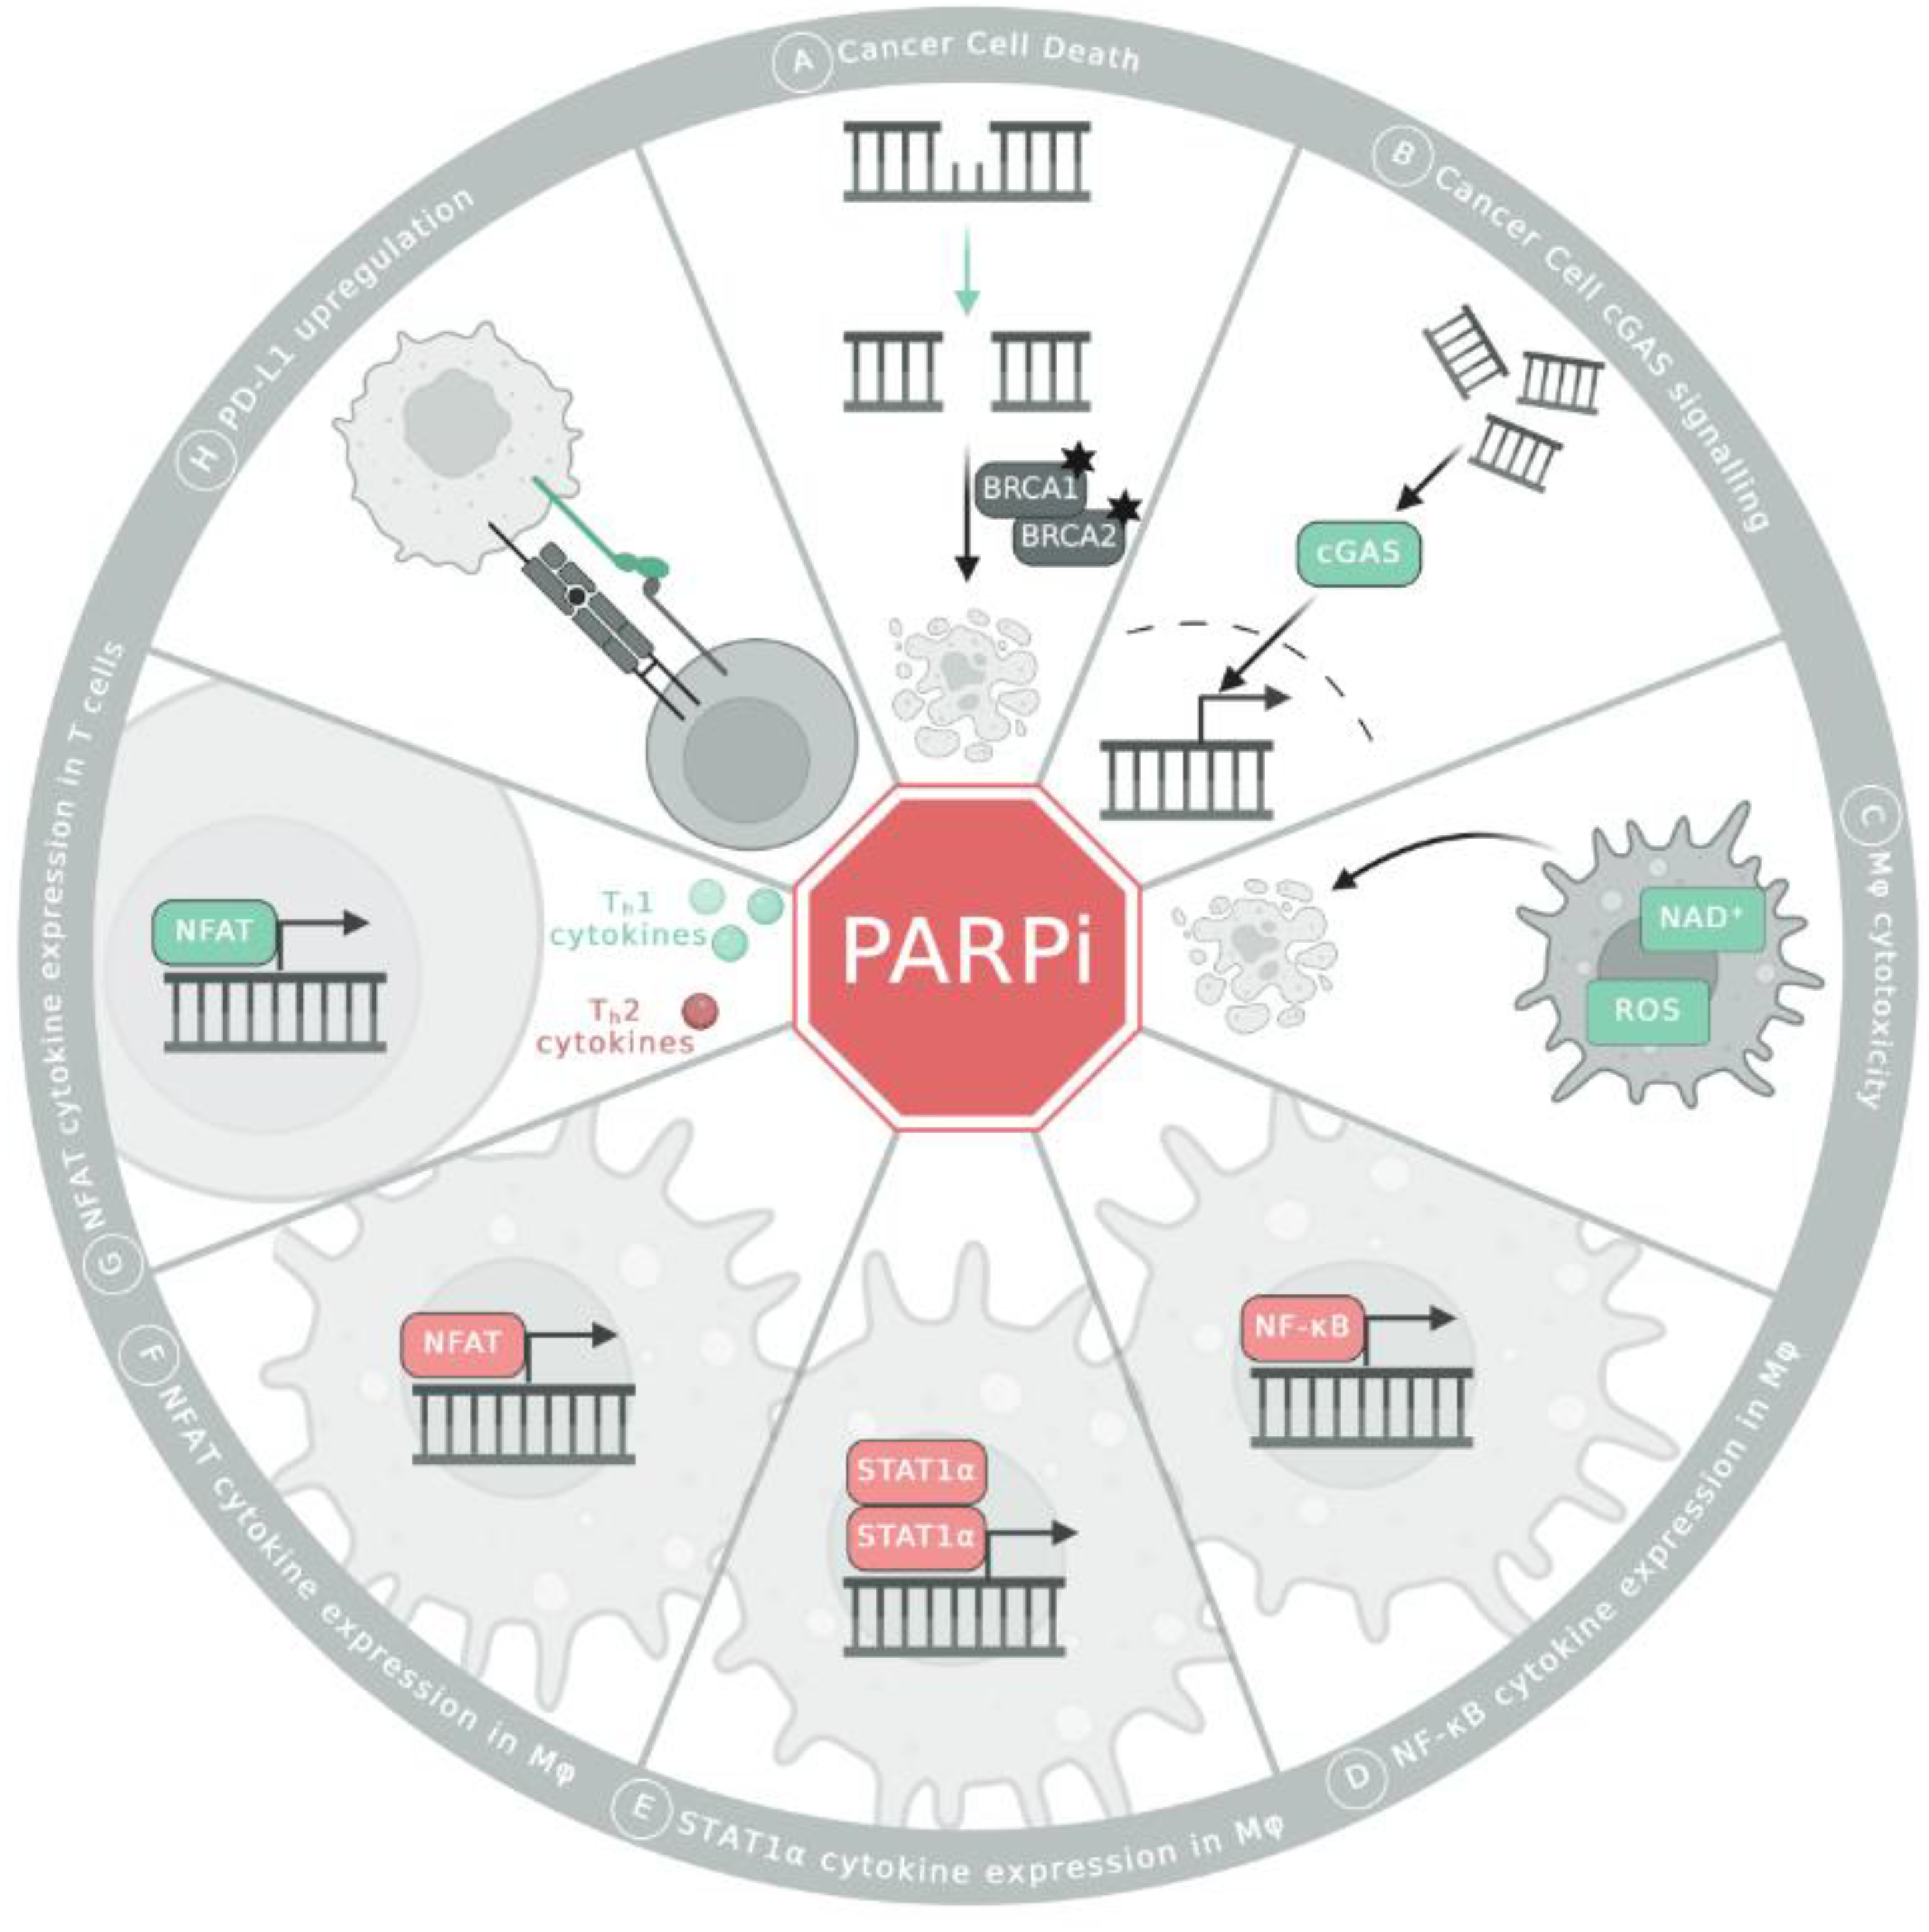
Synthetic lethality antara defisiensi HR dan inhibitor PARP. Bohi F, Hottiger MO. (2024) Biomedicines 12:1617, Fig. 1. CC BY 3.0.
Obat yang sudah dipakai
Beberapa inhibitor PARP yang telah disetujui: olaparib, niraparib, rucaparib, dan talazoparib. Indikasi utamanya kanker ovarium, payudara, pankreas, dan prostat dengan cacat HR.
Konsep yang perlu ditekankan ke mahasiswa:
- HRD (homologous recombination deficiency) lebih luas daripada mutasi BRCA saja, dan diukur dengan skor berbasis genom
- Resistansi dapat timbul lewat mutasi balik BRCA, hilangnya 53BP1 yang memulihkan reseksi, atau perubahan transpor obat
- Karena itu pemilihan pasien bergantung pada pemeriksaan molekuler, bukan jenis tumor saja
Cacat MMR membuka pintu imunoterapi
Jalur yang berbeda, logika yang mirip:
- Cacat MMR menyebabkan beban mutasi sangat tinggi
- Mutasi menghasilkan neoantigen yang dikenali sistem imun
- Tumor merespons penghambat checkpoint seperti anti-PD-1 jauh lebih baik
Pembrolizumab memperoleh persetujuan berdasarkan penanda molekuler (MSI tinggi atau dMMR) pada berbagai jenis tumor, bukan berdasarkan organ asalnya. Ini contoh paling jelas bahwa biologi molekuler mengubah cara kita mengelompokkan penyakit.
Ringkasan mekanistik
- Lesi DNA sangat sering, dan jenis lesi menentukan jalur perbaikannya
- MRN, ATM, dan ATR mendeteksi dan mengumumkan kerusakan; gamma-H2AX menjadi penandanya di lab
- Putus untai ganda diperbaiki HR (akurat, fase S dan G2) atau NHEJ (cepat, rawan indel)
- Pilihan jalur ditentukan tarik-menarik BRCA1 lawan 53BP1 dan fase siklus sel
- BER membuang satu basa, NER membuang seruas oligonukleotida, MMR memperbaiki kesalahan replikasi pada untai baru
- Cacat perbaikan menyebabkan sindrom genetik dan mempercepat kanker
- Kelemahan itu kini menjadi target: inhibitor PARP pada cacat HR, imunoterapi pada cacat MMR
Rujukan: review dan artikel terbaru
- Gohil D, Sarker AH, Roy R. (2023). Base excision repair: mechanisms and impact in biology, disease, and medicine. Int J Mol Sci 24:14186.
- Schoniger S, Ruschoff J. (2022). Mismatch repair deficiency and microsatellite instability. Encyclopedia 2:1559-1576.
- Bohi F, Hottiger MO. (2024). Expanding the perspective on PARP1 and its inhibitors in cancer therapy. Biomedicines 12:1617.
- Zhao F, Kim W, Kloeber JA, Lou Z. (2020). DNA end resection and its role in DNA replication and DSB repair choice. Exp Mol Med 52:1705-1714.
- Scully R, Panday A, Elango R, Willis NA. (2019). DNA double-strand break repair-pathway choice in somatic mammalian cells. Nat Rev Mol Cell Biol 20:698-714.
- Groelly FJ, Fawkes M, Dagg RA, Blackford AN, Tarsounas M. (2023). Targeting DNA damage response pathways in cancer. Nat Rev Cancer 23:78-94.
Rujukan: buku dan artikel klasik
- Alberts B, et al. (2022). Molecular Biology of the Cell, 7th ed. Garland Science. Bab 5.
- Nelson DL, Cox MM. (2021). Lehninger Principles of Biochemistry, 8th ed. W.H. Freeman.
- Farmer H, et al. (2005). Targeting the DNA repair defect in BRCA mutant cells as a therapeutic strategy. Nature 434:917-921.
- Bryant HE, et al. (2005). Specific killing of BRCA2-deficient tumours with inhibitors of poly(ADP-ribose) polymerase. Nature 434:913-917.
- Le DT, et al. (2015). PD-1 blockade in tumors with mismatch-repair deficiency. N Engl J Med 372:2509-2520.
- Lindahl T. (1993). Instability and decay of the primary structure of DNA. Nature 362:709-715.
Gambar Wikimedia Commons: penulis dan lisensi tiap berkas tercatat di img/CREDITS.md.
Terima kasih
Referensi